
Από την Ομάδα Εργασίας Μυοκαρδιοπαθειών, Βασικής Έρευνας και Κληρονομικών Παθήσεων της ΕΚΕ
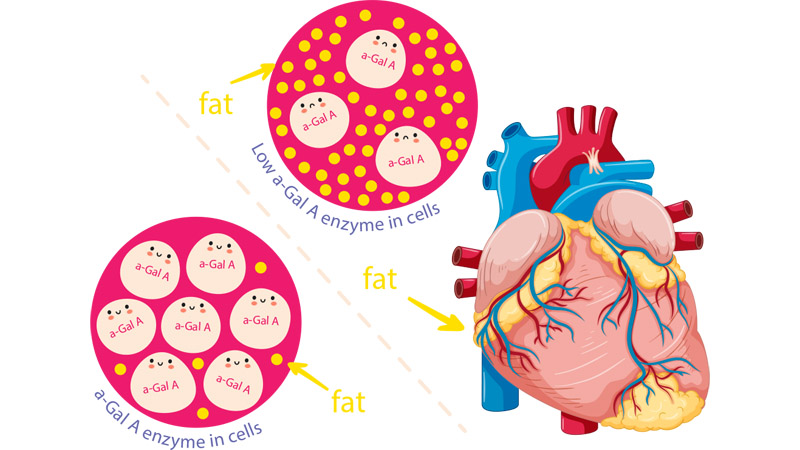
Η νόσος Fabry είναι μία σπάνια, φυλοσύνδετη λυσοσωμική νόσος αποθήκευσης, η οποία προκαλείται από παθογόνες παραλλαγές στο γονίδιο GLA και από μειωμένη δραστικότητα του ενζύμου α-γαλακτοσιδάση Α. Η επακόλουθη συσσώρευση γλυκοσφιγγολιπιδίων στους ιστούς μπορεί να οδηγήσει σε προοδευτική καρδιακή, νεφρική, νευρολογική και δερματική προσβολή. Παρότι παραδοσιακά θεωρείται νόσος των ανδρών, οι γυναίκες φορείς μπορεί επίσης να εμφανίζουν κλινικά σημαντική, ακόμη και σοβαρή, καρδιακή ή πολυσυστηματική νόσο.
Η καρδιακή προσβολή αποτελεί μία από τις σημαντικότερες αιτίες νοσηρότητας και θνητότητας στη νόσο Fabry. Στον ενήλικο ασθενή, ιδιαίτερα στις όψιμες μορφές της νόσου, η υπερτροφία της αριστερής κοιλίας (ΥΑΚ) μπορεί να είναι η κυρίαρχη ή ακόμη και η μοναδική αρχική εκδήλωση. Για τον λόγο αυτό, η νόσος Fabry πρέπει να εντάσσεται συστηματικά στη διαφορική διάγνωση κάθε ανεξήγητης ΥΑΚ, μαζί με τη σαρκομερική υπερτροφική μυοκαρδιοπάθεια, την υπερτασική καρδιοπάθεια, την καρδιακή αμυλοείδωση και άλλες μεταβολικές ή διηθητικές μυοκαρδιοπάθειες.
Πότε να υποψιαστεί ο καρδιολόγος τη νόσο Fabry;
Η υποψία πρέπει να είναι ιδιαίτερα αυξημένη σε άνδρες ή γυναίκες με υπερτροφία αριστερής κοιλίας που δεν εξηγείται επαρκώς από το επίπεδο της αρτηριακής υπέρτασης ή από βαλβιδική νόσο. Ενδείξεις που πρέπει να κινητοποιούν περαιτέρω έλεγχο είναι:
- Παθολογικό ΗΚΓ ηρεμίας και ΥΑΚ, συνήθως συγκεντρική, απουσία σοβαρής υπέρτασης με ή χωρίς απόφραξη του χώρου εξόδου της αριστερής κοιλίας, ιδιαίτερα σε ασθενείς ηλικίας άνω των 40 ετών.
- Διαταραχές αγωγιμότητας ή αρρυθμίες: βραχύPR στα πρώιμα στάδια, κολποκοιλιακός αποκλεισμός, κολπική μαρμαρυγή, κοιλιακές αρρυθμίες ή ανάγκη εμφύτευσης βηματοδότη σε σχετικά νεαρή ηλικία.
- Καρδιακή ανεπάρκεια με διατηρημένο κλάσμα εξώθησης, δυσανάλογη διαστολική δυσλειτουργία ή ανεξήγητη αύξηση τροπονίνης καιNT-proBNP.
- Ευρήματα μαγνητικής τομογραφίας καρδιάς όπως ήπια ή σοβαρή ΥΑΚ σε συνδυασμό χαμηλές τιμέςnative T1, και χαρακτηριστική όψιμη ενίσχυση γαδολινίου στο βασικό κατωτεροπλάγιο τοίχωμα.
- Ατομικό ή οικογενειακό ιστορικό πρώιμου αγγειακού εγκεφαλικού επεισοδίου, νεφρικής δυσλειτουργίας, πρωτεϊνουρίας, αιμοκάθαρσης, υπερτροφικής μυοκαρδιοπάθειας ή αιφνίδιου καρδιακού θανάτου.
- Εξωκαρδιακά σημεία: επεισόδια καυστικού άλγους στα άκρα ή ακροπαραισθησιών, υποϊδρωσία ή ανιδρωσία, δυσανεξία στη ζέστη, αγγειοκερατώματα, γαστρεντερικά ενοχλήματα, εμβοές ή βαρηκοΐα, κερατοειδική θόλωση και ανεξήγητη νεφρική προσβολή.
Η απουσία εξωκαρδιακών συμπτωμάτων δεν αποκλείει τη διάγνωση, ιδίως στις όψιμες καρδιακές μορφές και στις γυναίκες.
Πότε πρέπει να παραπέμπεται ασθενής με ΥΑΚ σε εξειδικευμένο κέντρο;
Παραπομπή σε κέντρο αναφοράς για κληρονομικές μυοκαρδιοπάθειες ή μεταβολικά νοσήματα ενδείκνυται όταν υπάρχει:
- ΥΑΚ χωρίς σαφή αιτία, ιδίως όταν το πάχος τοιχώματος είναι ≥15mm ή όταν η υπερτροφία είναι δυσανάλογη προς την υπέρταση ή τη βαλβιδική νόσο.
- ΥΑΚ με “red flags” από το ΗΚΓ, τοHolter, την μαγνητική τομογραφία καρδιάς ή το οικογενειακό ιστορικό.
- Συνύπαρξη καρδιακής και νεφρικής, νευρολογικής ή δερματικής προσβολής.
- Πρώιμες διαταραχές αγωγιμότητας, βραχύPR, κολπική μαρμαρυγή, κοιλιακές αρρυθμίες ή ανεξήγητη αύξηση καρδιακών βιοδεικτών.
- Υποψία κληρονομικής καρδιοπάθειας σε συγγενείς πρώτου βαθμού ή ιστορικό πολλαπλών προσβεβλημένων μελών στην ίδια οικογένεια.
Ο εξειδικευμένος έλεγχος περιλαμβάνει μέτρηση δραστικότητας α-γαλακτοσιδάσης Α —ιδιαίτερα χρήσιμη στους άνδρες—, μέτρηση lyso-Gb3, γενετικό έλεγχο του γονιδίου GLA, πλήρη καρδιολογική εκτίμηση με ΗΚΓ, υπερηχοκαρδιογράφημα, μαγνητική τομογραφία καρδιάς με T1 mapping και όψιμη ενίσχυση σήματος γαδολινίου, καθώς και νεφρολογική, νευρολογική και γενετική αξιολόγηση. Στις γυναίκες, ο γενετικός έλεγχος είναι καθοριστικός, καθώς η ενζυμική δραστικότητα μπορεί να είναι φυσιολογική.
Διαθέσιμες θεραπευτικές επιλογές
Η έγκαιρη διάγνωση έχει ιδιαίτερη σημασία, καθώς πλέον υπάρχουν θεραπείες που στοχεύουν τον παθοφυσιολογικό μηχανισμό της νόσου και μπορούν να επιβραδύνουν την εξέλιξη μη αναστρέψιμης οργανικής βλάβης. Οι διαθέσιμες ειδικές θεραπείες περιλαμβάνουν την ενζυμική υποκατάσταση (enzyme replacement therapy, ERT) με αγαλσιδάση άλφα ή αγαλσιδάση βήτα, η οποία χορηγείται ενδοφλεβίως συνήθως ανά δύο εβδομάδες. Στις επιλογές ERT για ενήλικες περιλαμβάνεται και η νεώτερη πεγκυλιωμένη μορφή, η πεγουνιγαλσιδάση άλφα με παρατεταμένη κυκλοφορία. Παράλληλα, σε επιλεγμένους ενήλικες με κατάλληλες (“amenable”) παθογόνες παραλλαγές του γονιδίου GLA, είναι διαθέσιμη η από του στόματος θεραπεία με migalastat, τον φαρμακολογικό chaperone που σταθεροποιεί την υπολειμματική ενζυμική δραστικότητα.
Η θεραπεία πρέπει να συνδυάζεται με βέλτιστη καρδιολογική, νεφρολογική και νευρολογική φροντίδα: έλεγχο της αρτηριακής πίεσης και της πρωτεϊνουρίας, αντιμετώπιση αρρυθμιών και καρδιακής ανεπάρκειας, εκτίμηση κινδύνου αιφνίδιου θανάτου όπου ενδείκνυται, καθώς και οικογενειακό κλινικο-γενετικό έλεγχο. Η έναρξη ειδικής θεραπείας πριν από την εγκατάσταση εκτεταμένης ίνωσης ή προχωρημένης νεφρικής βλάβης συνδέεται με ευνοϊκότερη μακροχρόνια πρόγνωση.
Η νόσος Fabry είναι μια σπάνια αλλά και υποδιαγνωσμένη πάθηση, συνήθως λόγω της χαμηλής κλινικής υποψίας. Κάθε ασθενής με ανεξήγητη ΥΑΚ αποτελεί μία ευκαιρία για έγκαιρη διάγνωση μιας δυνητικά θεραπεύσιμης κληρονομικής νόσου και για προστασία ολόκληρης της οικογένειάς του μέσω στοχευμένου οικογενειακού ελέγχου.